
Manchmal beginnt eine große Geschichte mit einem Zufall. 1859, mitten in der Livingstone-Expedition, gerät etwas Pfeilgift auf die Zahnbürste des Botanikers John Kirk.
Was folgt, ist kein Giftanschlag – sondern Erleichterung seiner Herzbeschwerden.
Aus diesem Moment wurde eines der berühmtesten Herzmittel des 20. Jahrhunderts: Strophanthin.
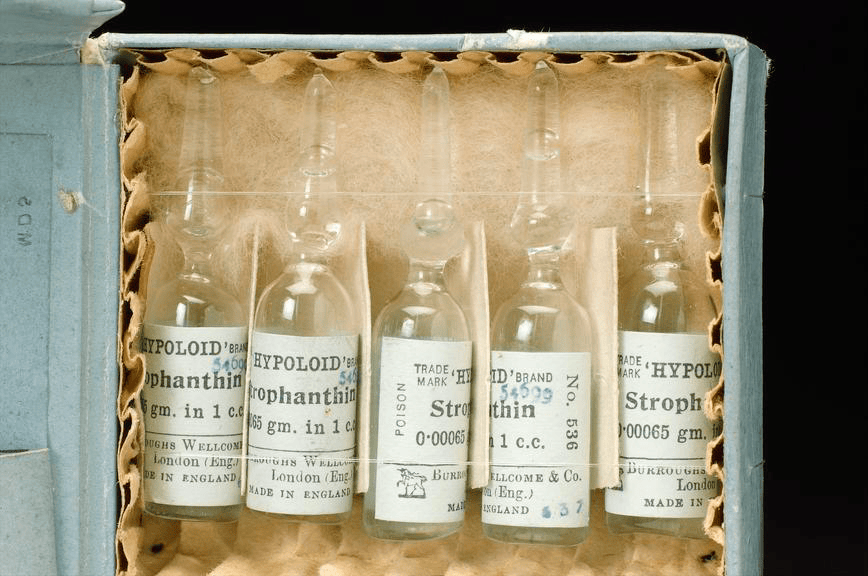
Heute fragen Forscher neu: War es nur ein Herzmittel? Oder ein Signalstoff, der auch den Vagusnerv und das Gehirn berührt?
Was ist Strophanthin?
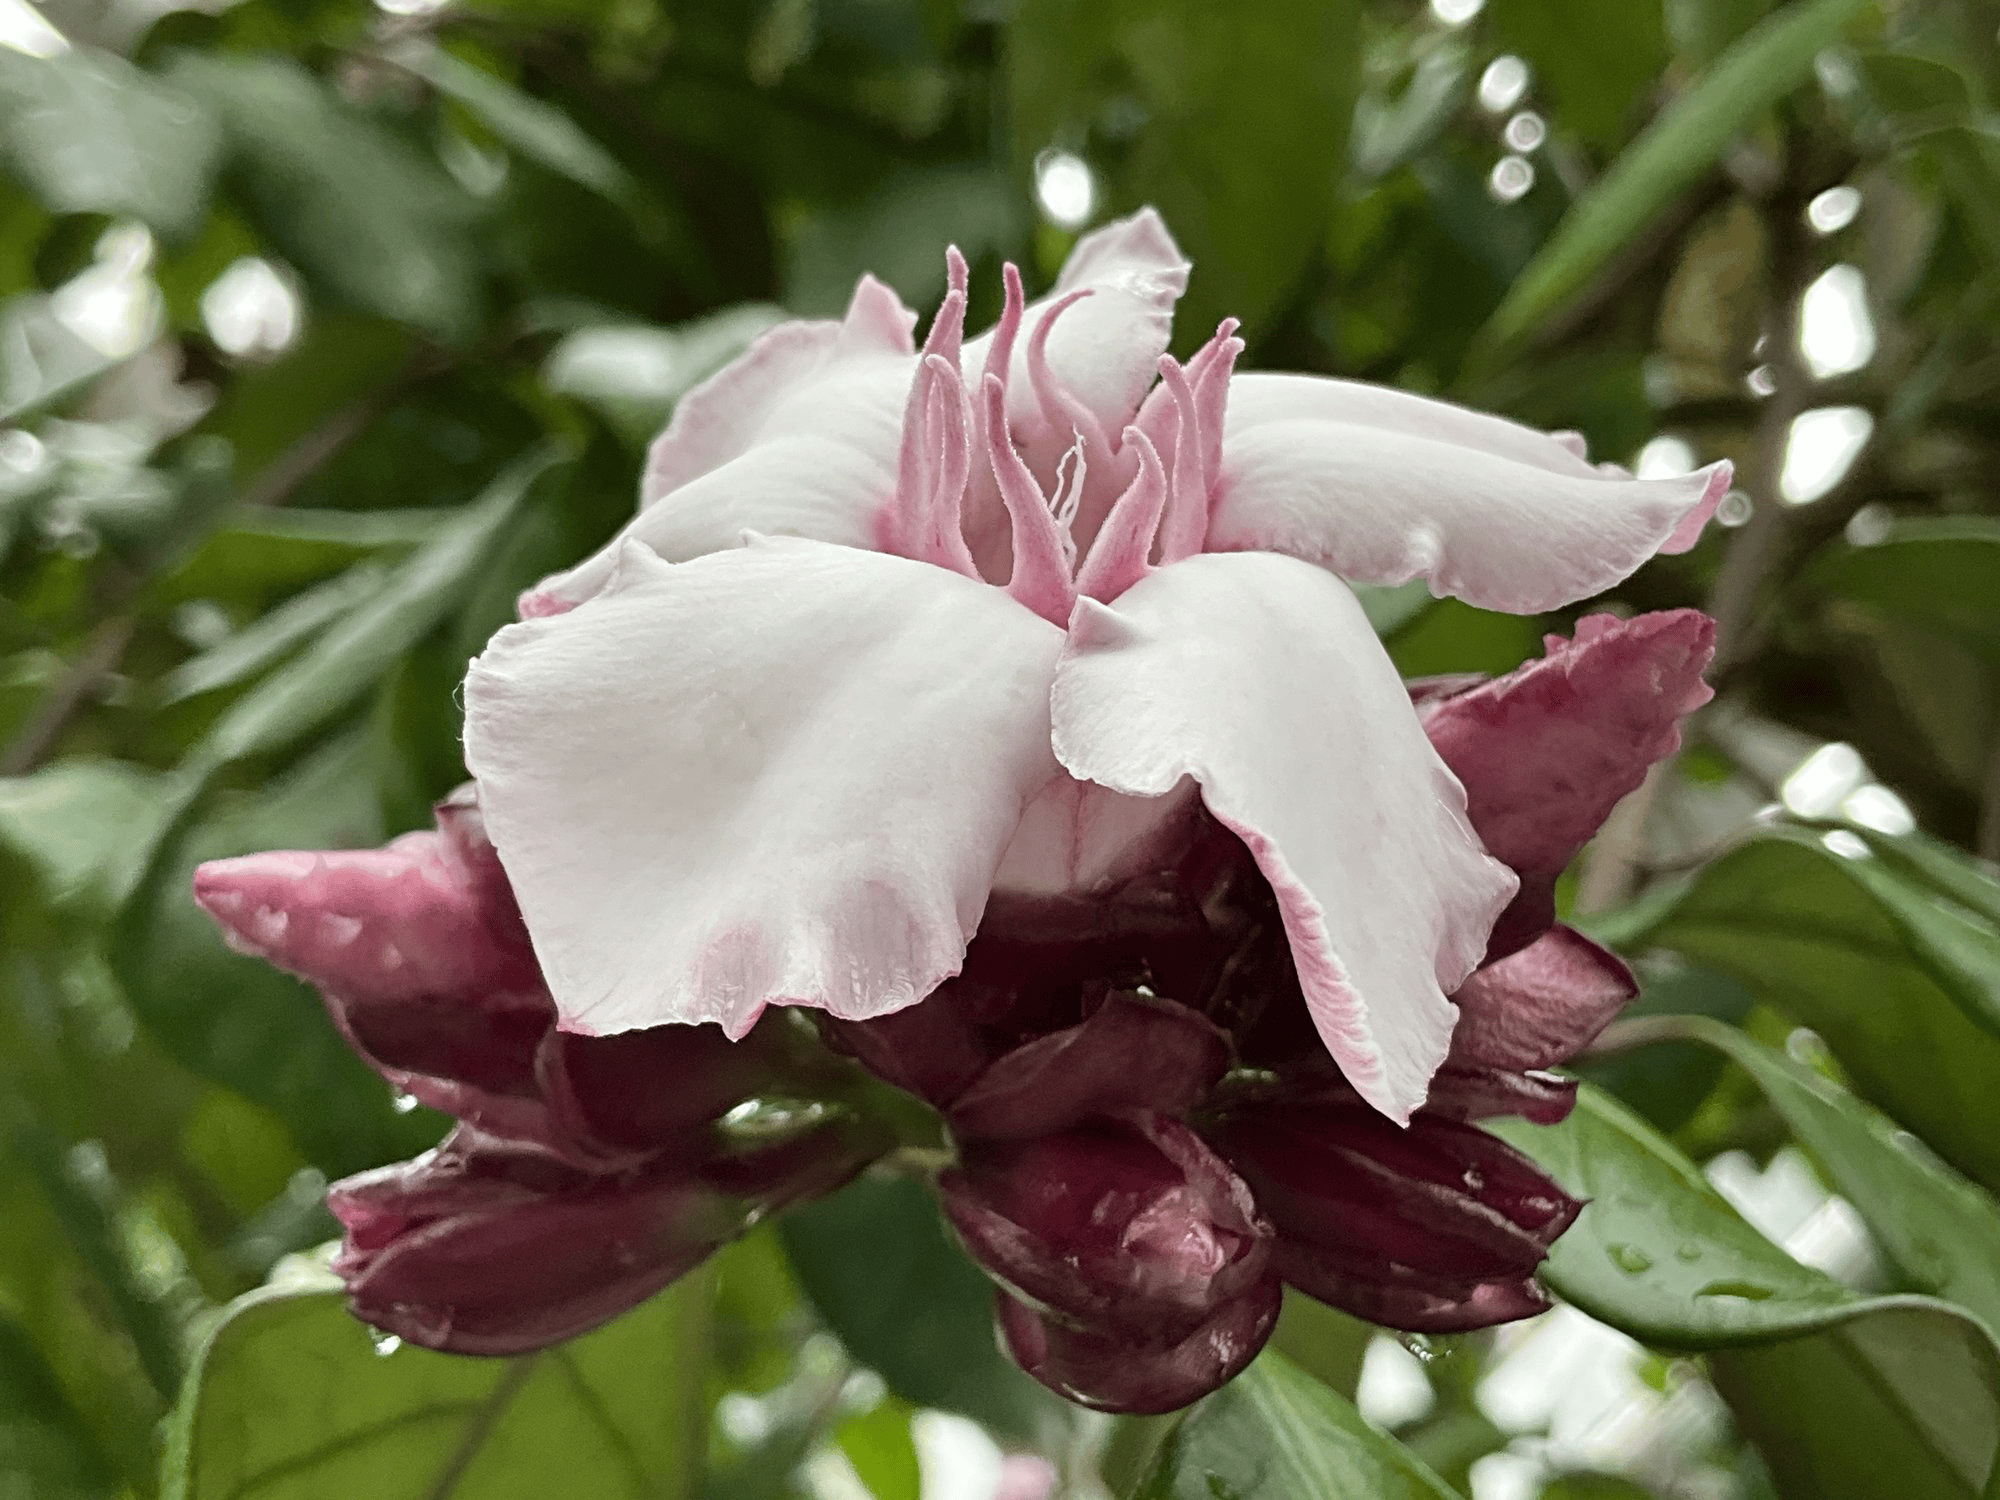
Strophanthin (vor allem g-Strophanthin, international Ouabain) ist ein herzwirksames Steroidglykosid aus den Samen afrikanischer Schlingpflanzen der Gattung Strophanthus – besonders Strophanthus gratus.
In West- und Ostafrika dienten die Samen als Pfeilgift. In niedriger Dosis wurde daraus Medizin.
Chemisch gehört es zur gleichen Familie wie Digitalis (Fingerhut).
Der Unterschied: Strophanthin wirkt intravenös sehr schnell, kumuliert weniger und hat ein anderes Wirkprofil als Digoxin.
Wie wirkt es?
Der zentrale Angriffspunkt ist die Natrium-Kalium-Pumpe (Na⁺/K⁺-ATPase) in der Zellmembran – besonders zahlreich in Herz- und Nervenzellen.
Zwei Gesichter derselben Substanz:
– Höhere Dosis: Die Pumpe wird gehemmt. Natrium bleibt in der Zelle, Calcium steigt, das Herz schlägt kräftiger (positiv inotrop). Genau das machte Strophanthin bei akuter Herzschwäche so wertvoll – und so gefährlich.
– Niedrige Dosis: Die Pumpe wirkt nicht nur als Ionenmotor, sondern als Rezeptor. Dann können Schutzsignale anspringen: weniger Zellstress, mehr Stickstoffmonoxid, andere Calcium-Signale. Manche Forscher sehen Ouabain sogar als körpereigenen Botenstoff – das ist jedoch bis heute umstritten.
Dazu kommt ein oft übersehener Effekt: In niedriger Dosis steigert Strophanthin die vagale Aktivität. Es erhöht die Empfindlichkeit der Barorezeptoren, fördert die Freisetzung von Acetylcholin und dämpft so den Sympathikus. In hoher, toxischer Dosis kippt das Bild ins Gegenteil.
Genau hier liegt die Brücke vom Herz zum Nervensystem.
Warum galt es so lange als wirksames Herzmittel?
1905 zeigte der Arzt Albert Fraenkel in Straßburg, dass intravenöses k-Strophanthin bei Herzinsuffizienz rasch und eindrucksvoll wirkt. Innerhalb eines Jahres war die Therapie in Kliniken verbreitet. Ernst Edens setzte es später auch bei Angina pectoris und Herzinfarkt ein.
Der Vergleich blieb berühmt: Digitalis als „Peitsche für das hungernde Pferd“, Strophanthin als „Hafer für das hungernde Herz“.
Gemeint war: weniger Auspeitschen der Kontraktionskraft, mehr Unterstützung des Stoffwechsels und des vegetativen Gleichgewichts.
Warum wurde es verschreibungspflichtig – und dann vom Markt verdrängt?
Nicht weil jemand „das Geheimnis“ verstecken musste. Sondern weil mehrere harte Probleme zusammenkamen:
1. Enge therapeutische Breite. Schon kleine Überdosen können Übelkeit, Rhythmusstörungen, im Extremfall Herzstillstand auslösen. Als Pfeilgift war das Mittel tödlich – als Medizin nur in erfahrenen Händen tragbar.
2. Schlechte und unberechenbare orale Aufnahme. Oft unter 10 Prozent, von Mensch zu Mensch unterschiedlich. Spritzen wirken zuverlässig, sind aber für Dauertherapie unpraktisch. Digoxin ließ sich oral besser steuern.
3. Ein wissenschaftlicher Bürgerkrieg. Kerns Thesen zur „Linksinsuffizienz“ und Infarktprophylaxe wurden 1971 im sogenannten Heidelberger Tribunal öffentlich verworfen. Danach galt orales Strophanthin in der Hochschulmedizin als fast tabu.
4. Neues Arzneimittelrecht nach Contergan. Ab 1976 mussten auch alte Mittel moderne Wirksamkeits- und Sicherheitsdaten liefern. Viele Hersteller gaben auf. Das letzte Fertigarzneimittel Strodival verlor 2011 die fiktive Altzulassung, weil die geforderten Studien nicht vorgelegt wurden. Der Vertrieb endete 2012.
5. Bessere Evidenz für neue Therapien. ACE-Hemmer, Betablocker, Mineralokortikoid-Antagonisten und später ARNI veränderten die Herzinsuffizienz-Behandlung grundlegend. Glykoside rutschten an den Rand.
Heute gibt es in Deutschland kein zugelassenes Strophanthin-Fertigarzneimittel mehr. Homöopathische Verdünnungen sind frei erhältlich; höher dosierte Rezepturen nur ärztlich und nur in wenigen Apotheken – und sie sind kein Ersatz für leitliniengerechte Therapie.
Wie wirkt Strophanthin im Gehirn und am Vagus?
Hier wird die Geschichte wieder spannend – und vorsichtig.
Der Vagusnerv ist die große Ruhe- und Reparaturleitung des Körpers: Herzfrequenz, Entzündung, Verdauung, Stressantwort.
Ein Mittel, das in niedriger Dosis vagal wirkt, berührt nicht nur das Herz, sondern das autonome Gleichgewicht.
Experimentell setzt Strophanthin Acetylcholin frei – in Herz- und Hirnsynaptosomen – und beeinflusst parasympathische Zentren.
Im Gehirn sitzt dieselbe Na⁺/K⁺-ATPase, an die Ouabain bindet. Sie steuert nicht nur Ionen, sondern Signalwege (Src, PI3K/Akt, Entzündung, Autophagie).
Genau das untersuchen aktuelle Labor- und Tierstudien:
– Ouabain kann in Zellmodellen den Amyloid-bedingten Anstieg des Vorläuferproteins APP dämpfen.
– In einem Alzheimer-Mausmodell (FAD4T, 2024) verbesserte Ouabain kognitive Maße, reduzierte Neuroinflammation und verschob Mikroglia von einem entzündlichen in einen eher schützenden Zustand (TREM2/PI3K-Akt).
– Herzglykoside, darunter Ouabain, können in Neuronen miR-132 hochregulieren – eine Mikro-RNA, die bei Alzheimer oft fehlt und Tau-Protein mitreguliert.
Zu Parkinson gibt es deutlich weniger direkte Daten. Was existiert, sind Hinweise auf veränderte körpereigene cardiotone Steroide, auf Na⁺/K⁺-ATPase-Störungen in degenerierenden Neuronen – und vor allem Analogieschlüsse. Das ist Forschung, keine Therapie.
Wichtig in einem Satz: Es gibt keine guten klinischen Studien am Menschen, die belegen, dass Strophanthin Alzheimer oder Parkinson aufhält. Was wir haben, sind Zellkulturen, Mäuse und alte Einzelfallberichte. Hoffnung ist erlaubt. Heilversprechen sind es nicht.
Was bleibt als Inspiration?
Nicht der Mythos vom „verbotenen Wundermittel“. Sondern eine ernstere Geschichte:
Eine Pflanze, die Gift und Medizin zugleich ist.
Ein Enzym, das Pumpe und Antenne ist.
Ein altes Herzmittel, das uns lehrt, wie eng Herz, Vagus und Gehirn verbunden sind.
Wenn niedrige Dosen den Parasympathikus wecken, Entzündung in Mikroglia dämpfen und Tau-Wege berühren – dann verdient Ouabain keine Nostalgie, sondern neue, saubere Forschung: klare Dosierung, moderne Endpunkte, ehrliche Toxizität.
Bis dahin gilt:
Strophanthin ist kein Lifestyle-Supplement.
Es ist ein potentes Glykosid.
Selbstmedikation kann tödlich sein.
Wer Herz- oder neurologische Erkrankungen hat, gehört in ärztliche Hand – mit den Therapien, die heute nachweislich Leben verlängern.
Die schönste Blüte von Strophanthus gratus erinnert an etwas, das Medizin oft vergisst: Zwischen Gift und Heilung liegt oft nur die Dosis.
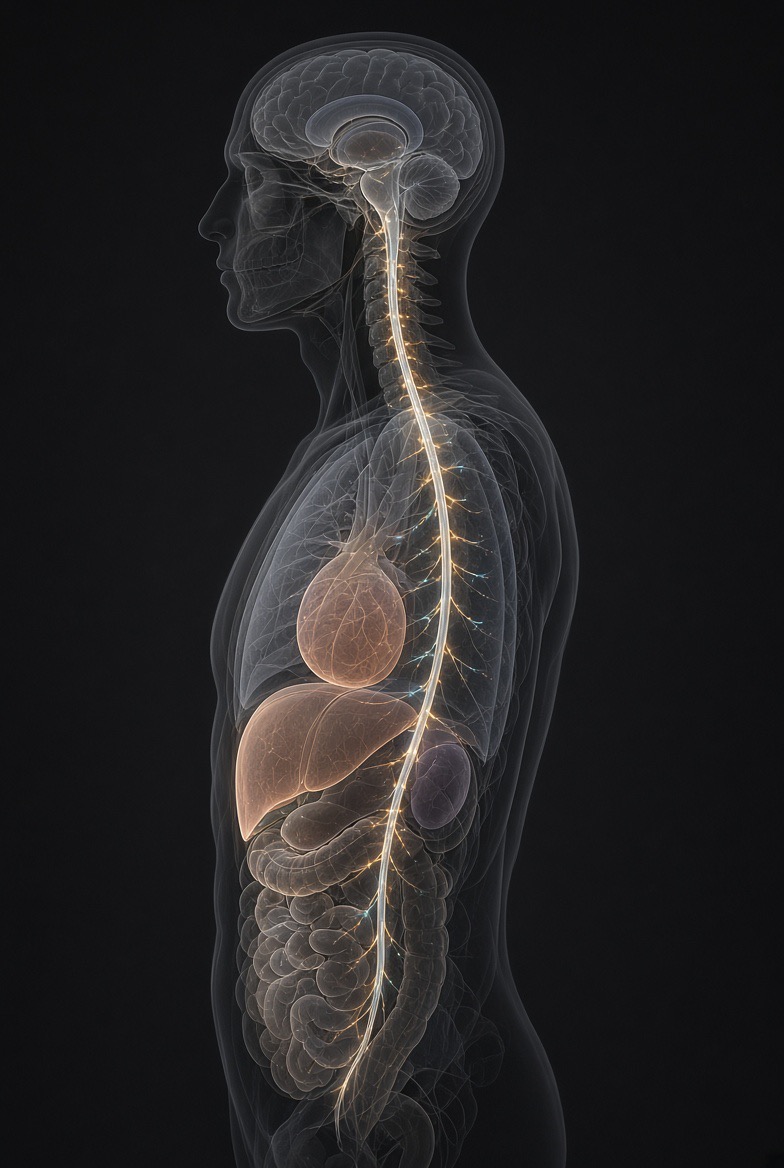
Zwischen Herz und Hirn liegt der Vagus. Und zwischen alter Erfahrung und neuer Hoffnung liegt die Studie, die noch geschrieben werden muss.
Whitepaper:
miR-132 ist eines der am stärksten hirnangereicherten Mikro-RNAs – und in Alzheimer-Gehirnen eines der am zuverlässigsten fehlenden.
Genau deshalb tauchte es im Strophanthin-Artikel auf: Herzglykoside wie Ouabain können diese kleine RNA in Neuronen hochregulieren.
Was miR-132 überhaupt ist
Mikro-RNAs sind kurze, nicht kodierende RNA-Schnipsel (rund 22 Nukleotide). Sie binden komplementäre Boten-RNAs und dämpfen so die Proteinproduktion – oft nicht eines einzelnen Gens, sondern ganzer Netzwerke.
miR-132 sitzt im Cluster miR-132/212 auf demselben Primärtranskript. Die Transkription steuert vor allem CREB, ein Transkriptionsfaktor, der anspringt, wenn Neurone aktiv sind: Lernen, Sinneseindruck, Erregung.
miR-132 ist deshalb eine aktivitätsabhängige RNA: Das Gehirn schreibt sie hoch, wenn es arbeitet.
Physiologisch macht sie im gesunden Nervensystem unter anderem Folgendes:
– Dendriten wachsen und verzweigen sich
– Dornfortsätze (Synapsenköpfe) werden dichter
– Synaptische Plastizität und Langzeitpotenzierung werden mitgesteuert
– adulte Neurogenese im Hippocampus wird gefördert
– Neurone überleben Stress besser
– Entzündungszustände von Mikroglia werden mitreguliert
Sie ist also kein einzelnes „Alzheimer-Gen“, sondern ein Netzwerk-Schalter.
Warum sie bei Alzheimer und Parkinson so oft fehlt
In postmortalen Alzheimer-Gehirnen ist miR-132 über viele Kohorten und Hirnregionen hinweg konsistent erniedrigt – Hippocampus, Kortex, olfaktorischer Bulbus. Manche Analysen schreiben ihr sogar einen größeren Anteil an der histopathologischen Streuung zu als dem Risikogen APOE ε4.
Der Verlust trifft mehrere Krankheitsachsen gleichzeitig:
Tau. miR-132 senkt nicht nur Tau selbst, sondern mehrere Tau-Modifier: die Kinase GSK3β (Phosphorylierung), die Acetyltransferase EP300, das Spleiß-/RNA-Bindungsprotein Rbfox1, die Proteasen Calpain 2 und Caspasen 3/7.
Weniger miR-132 bedeutet mehr phosphoryliertes, acetyliertes und gespaltenes Tau – also genau die Formen, die in Tangles stecken.
Amyloid. Der Verlust deprimiert unter anderem ITPKB, steigert ERK1/2– und BACE1–Aktivität und verschärft so Amyloid- und Tau-Pathologie im Mausmodell.
Umgekehrt verschlechtert Amyloid/Tau selbst die miR-132-Expression – ein Teufelskreis.
Stickstoff und Tau. miR-132/212 dämpft neuronales NOS1. Fehlt die RNA, entsteht zu viel Stickstoffmonoxid, Proteine wie CDK5 und Drp1 werden falsch S-nitrosyliert, Tau wird zusätzlich phosphoryliert.
Synapsen und neue Nervenzellen. In Alzheimer-Modellen fehlt miR-132 auch in der neurogenen Nische. Wird sie dort ersetzt, kehrt adulte Hippocampus-Neurogenese zurück, und Gedächtnisdefizite bessern sich.
Entzündung. Neuere Multi-Omics-Arbeiten zeigen Ziele in Mikroglia und „disease-associated microglia“. miR-132 ist also nicht nur neuronal, sondern neuroimmun.
Bei Parkinson ist die Lage dünner, aber nicht leer: miR-132-3p und -5p sind in PD-Gehirnen ebenfalls erniedrigt, hängen mit dem Braak-Stadium der α-Synuclein-Pathologie zusammen und könnten SNCA-mRNA direkt berühren.
Das ist ein gemeinsames molekulares Signal beider Krankheiten – kein Beweis, dass eine miR-132-Therapie Parkinson heilt.
Konsequenz: miR-132 ist kontextabhängig. „Mehr ist besser“ gilt nicht für den ganzen Körper.
Die Brücke zu Strophanthin / Ouabain
2023 identifizierte ein Hochdurchsatz-Screen in Nature Communications Herzglykoside als starke Induktoren von miR-132.
Ouabain, Digoxin, Oleandrin, Proscillaridin A und Bufalin hoben miR-132 und miR-212 in Rattenneuronen und menschlichen iPSC-Neuronen im nanomolaren Bereich an – oft um das 2,5- bis 3-Fache.
Mechanismus, soweit er heute verstanden ist:
1. Bindung an die Na⁺/K⁺-ATPase (ATP1A1 / ATP1A3 in Neuronen)
2. transkriptionelle Aktivierung des miR-132/212-Locus
3. CREB ist beteiligt, erklärt aber nicht alles
4. Knockdown der Pumpe selbst reicht aus, um miR-132 zu steigern
5. bekannte miR-132-Ziele fallen, darunter Tau und phospho-Tau
6. Neurone werden resistenter gegen toxische Reize
Das verbindet drei Ebenen des vorigen Artikels: die alte Herzpumpe, den Signalrezeptor Na⁺/K⁺-ATPase und ein modernes Alzheimer-Netzwerk.
Es bleibt ein Laborbefund. Niemand hat gezeigt, dass orales Strophanthin beim Menschen miR-132 im Hippocampus anhebt oder Demenz verlangsamt.
Was das therapeutisch bedeutet – und was nicht
Forschungslinien heute:
– miR-132-Mimetika direkt ins Gehirn (in Mäusen wirksam, beim Menschen ungelöst: Blut-Hirn-Schranke, Off-Target, Dosis)
– exosomales miR-132 als möglicher Blut-/Liquor-Biomarker
– kleine Moleküle, die die eigene Transkription wecken – Herzglykoside sind ein Beispiel, aber toxikologisch heikel
– nasale Nanopartikel in Tiermodellen, noch weit von der Klinik entfernt
Ehrliche Grenze: Es gibt keine zugelassene miR-132-Therapie für Alzheimer oder Parkinson.
Pleiotropie ist Stärke und Risiko zugleich. Was Neurone schützt, kann im Herz Hypertrophie fördern. Was Tau senkt, trifft Dutzende andere Transkripte.
Der rote Faden
miR-132 ist die molekulare Kurzfassung von Plastizität: Das aktive Neuron schreibt sie, das kranke verliert sie, Tau und Amyloid verstärken den Verlust, der Verlust verstärkt Tau und Amyloid.
Strophanthin greift an der Pumpe an, die in genau diesen Neuronen sitzt – und kann im Reagenzglas den Schalter wieder nach oben drehen. Das ist ein elegantes Forschungsargument, kein Behandlungsauftrag.
Wer den Faden weiterziehen will, sollte nicht „Strophanthin gegen Demenz“ suchen, sondern saubere Fragen:
Welche Dosis hebt miR-132 im menschlichen Gehirn, ohne Herzrhythmus und Natriumpumpe zu gefährden? Wirkt der Effekt auch in alternden Mikroglia? Und lässt sich derselbe Schalter mit einem sichereren Molekül werfen als mit einem historischen Glykosid?
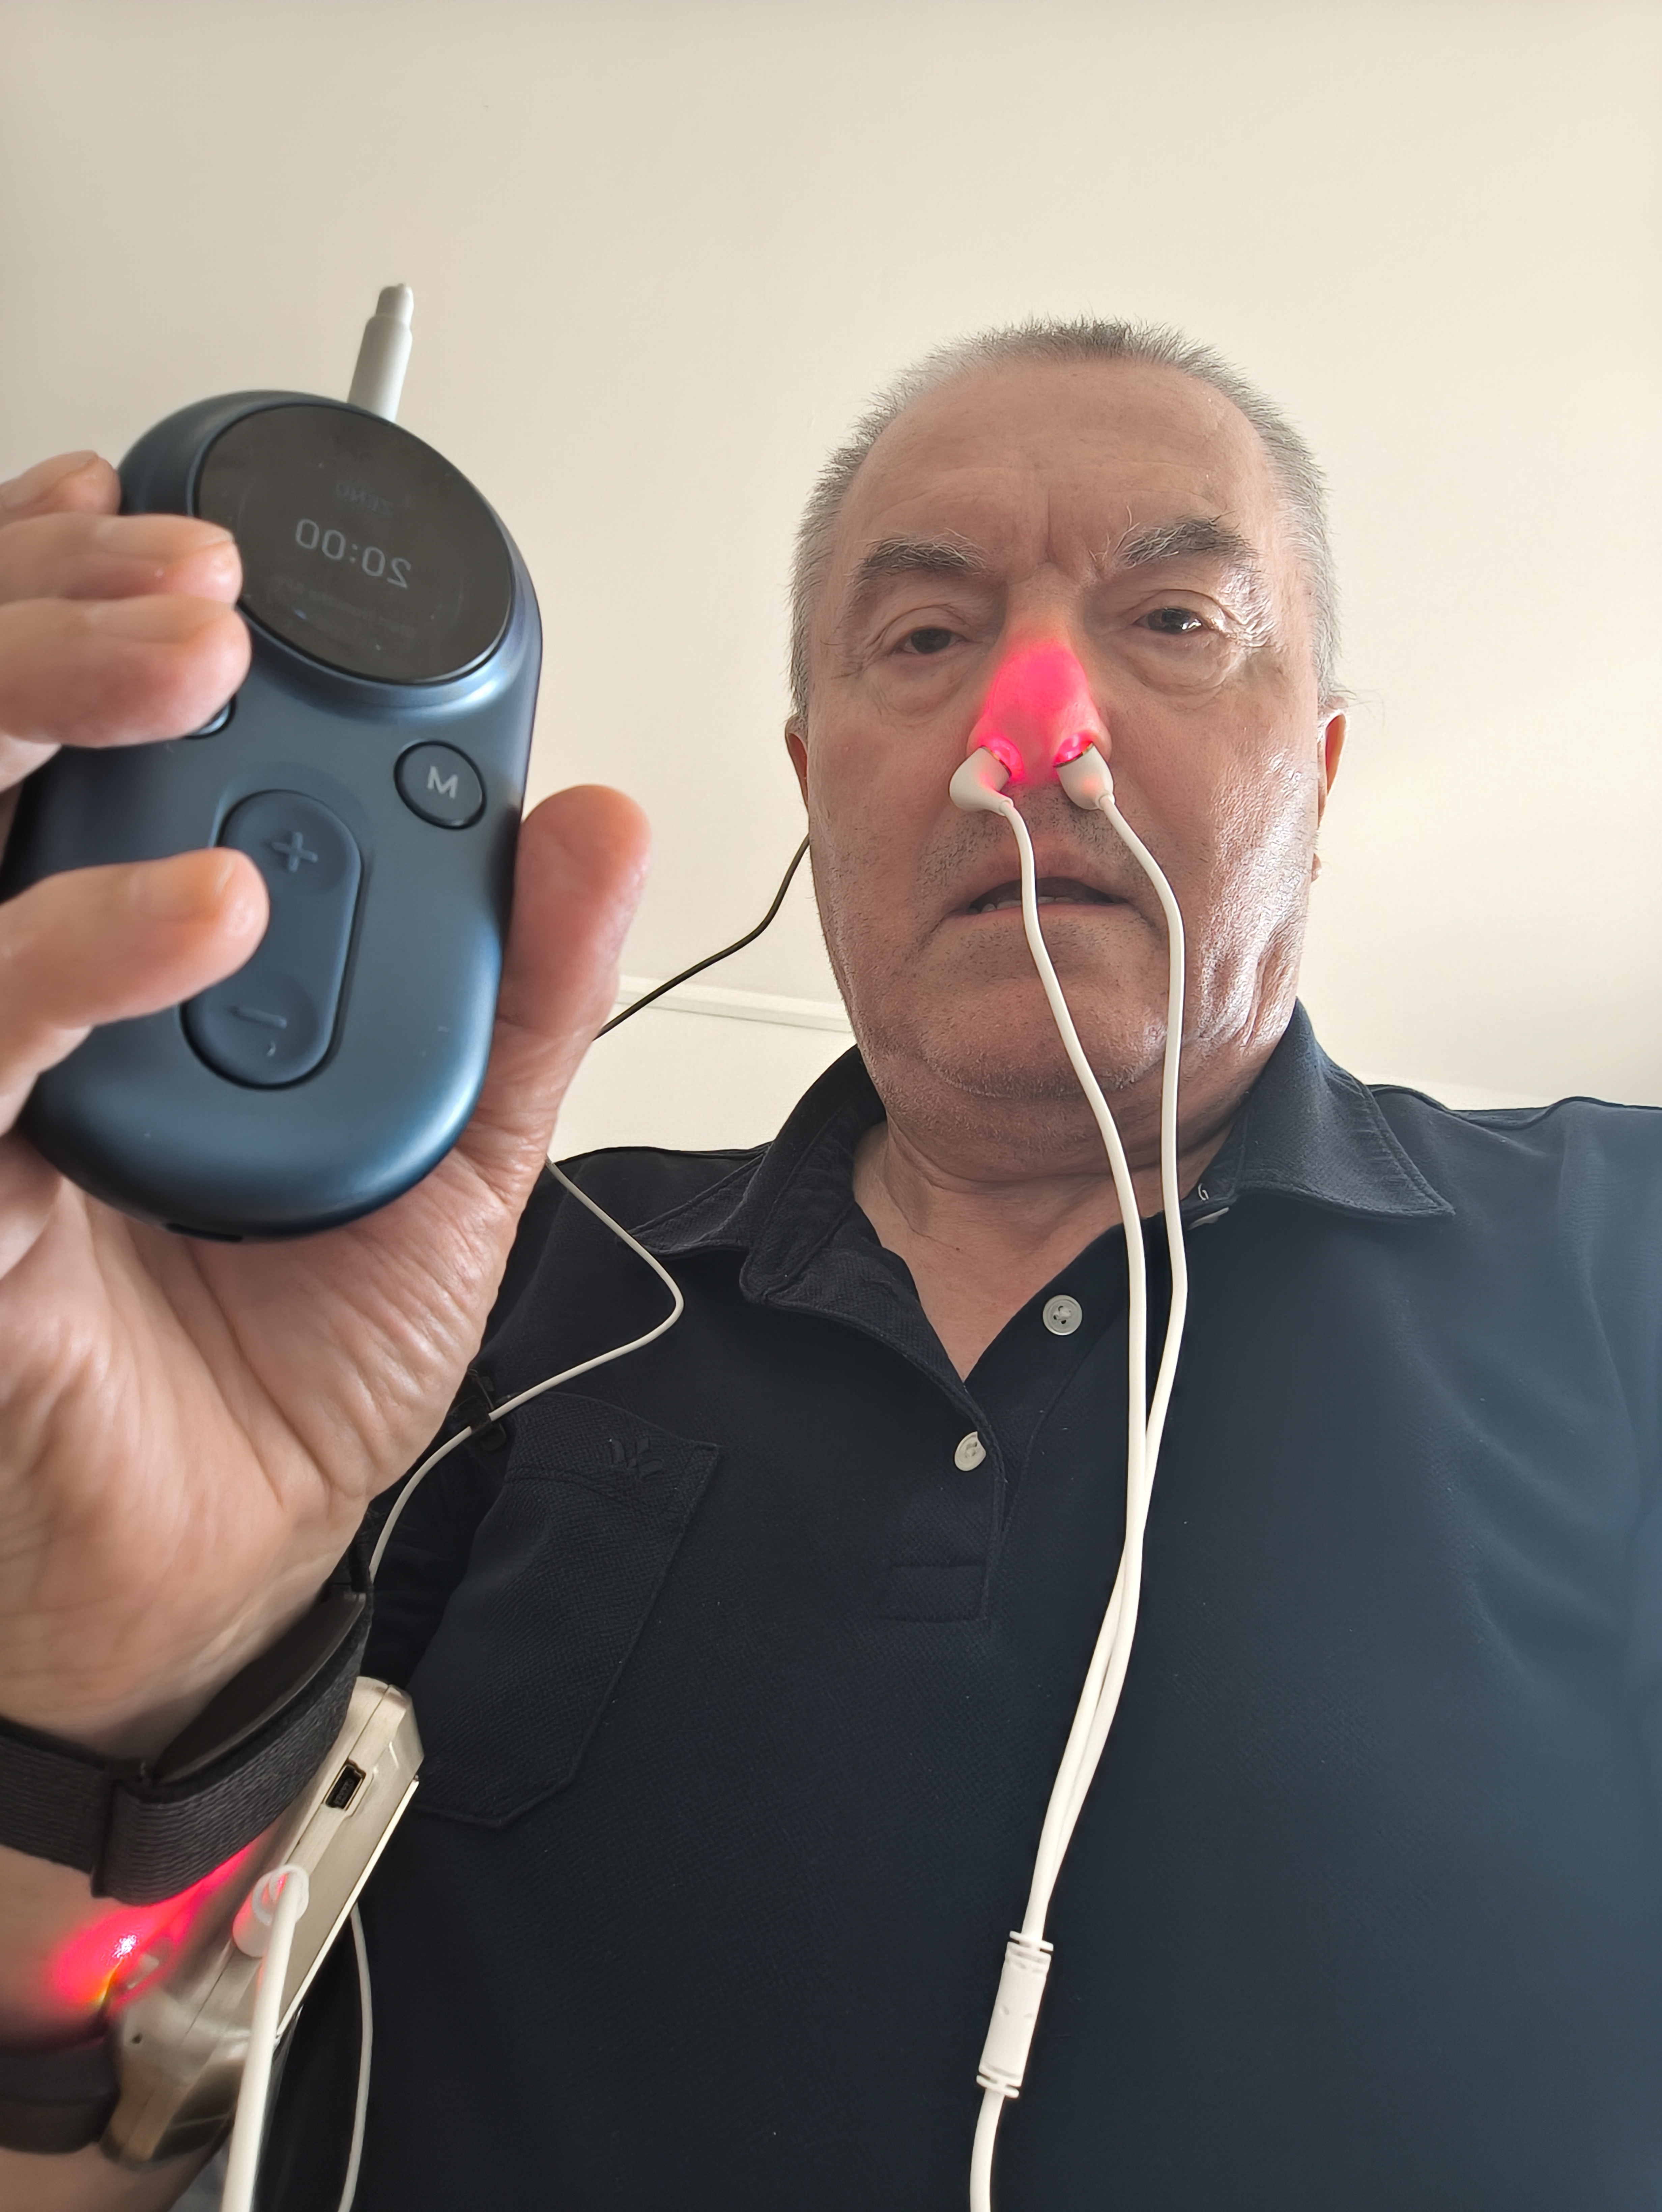
taVNS & miR-132
Kurz: Das ist biologisch plausibel – aber nicht nachgewiesen. Es gibt bisher keine Studie, die nach taVNS direkt miR-132 im Blut oder Gehirn gemessen hat.
Was man weiß
taVNS reizt den Ohrast des Vagus (meist Cymba conchae oder Tragus).
Das Signal läuft zum Nucleus tractus solitarius und weiter zu Locus coeruleus, Hippocampus und Kortex. Dort steigt unter anderem Noradrenalin; implantierte Vagusstimulation erhöht in Tieren BDNF, p-CREB und den ERK/CREB/BDNF-Weg.
Genau dieser Weg steuert miR-132: Der Promotor des miR-132/212-Clusters trägt CRE-Elemente. Neuronale Aktivität phosphoryliert CREB, CREB schreibt das Pri-Transkript, reifes miR-132 steigt.
Lernen, Anfälle, Gerüche – alles das hebt miR-132 im Gehirn.

Die Kette wäre also:
taVNS → NTS/LC → mehr neuronale Aktivität + Noradrenalin + BDNF/CREB → theoretisch mehr miR-132
Dazu kommt eine zweite, ältere Verbindung: miR-132 hemmt die Acetylcholinesterase.
Mehr miR-132 lässt Acetylcholin länger wirken und verstärkt den cholinergen Entzündungsreflex – denselben Reflex, den Vagusreizung nutzen will. Entzündung selbst kann Leukozyten-miR-132 hochfahren.
Das ist aber die Gegenrichtung: nicht „taVNS macht miR-132“, sondern „miR-132 macht Vaguswirkung stärker“.
taVNS verändert außerdem epigenetische Muster (DNA-Methylierung, Plastizitätsgene wie Bdnf und Arc).
Was fehlt
– keine taVNS-Studie mit miR-132 als Endpunkt
– Blut-miR-132 ist nicht gleich Hirn-miR-132
– Dosis, Frequenz, Dauer und Paarung mit Lernen entscheiden bei VNS oft über BDNF – vermutlich auch über miR-132
– Zu viel miR-132 kann Plastizität stören; „mehr“ ist nicht automatisch besser
Praktische Einordnung
Wenn jemand taVNS nutzt, um den Vagustonus zu heben, ist ein Anstieg neuronalen miR-132 eine vernünftige Arbeitshypothese, kein Beleg.
taVNS ersetzt weder Strophanthin-Forschung noch eine Alzheimer-Therapie. Es ist ein nicht-invasiver Reiz auf derselben Achse Herz–Vagus–CREB–Plastizität – mit offener Frage genau an der Stelle miR-132.
Literaturliste
1. Strophanthin / Ouabain – Geschichte, Herz, Markt
1. Fürstenwerth H. Strophanthin – die wahre Geschichte. DocCheck. 2015.
2. Wikipedia-Autoren. g-Strophanthin. Wikipedia. Stand 2026.
3. Medizin-Transparent. Strophanthin: Hilfe für das Herz? 2021.
4. Natur und Medizin. Strophanthus – das vergessene Herzmedikament. 2026.
5. Bonah C. ‘The Strophanthin question’: early scientific marketing of cardiac drugs in two national markets (France and Germany, 1900–1930). Hist Technol. 2013;29(2):135–152.
6. The rise and fall of strophanthin. Int Congr Ser. 2002;1242:95–100.
7. DocCheck. Neuzulassung von Strophanthin? 2014.
2. Wirkmechanismus Na⁺/K⁺-ATPase, Low-Dose, Vagus
8. Skou JC, Hilberg C. The effect of magnesium, ATP, Pi, and sodium on the inhibition of the (Na⁺ + K⁺)-activated enzyme system by g-strophanthin. Biochim Biophys Acta. 1971;241(2):443–461.
9. Kinoshita PF, et al. The Janus face of ouabain in Na⁺/K⁺-ATPase and calcium signalling in neurons. Br J Pharmacol. 2022.
10. Blaustein MP, Hamlyn JM. The pump, the exchanger, and the holy spirit: origins and 40-year evolution of ideas about the ouabain-Na⁺ pump endocrine system. Am J Physiol Cell Physiol. 2017.
11. Hamlyn JM, Blaustein MP. Endogenous ouabain: recent advances and controversies. Am J Physiol Heart Circ Physiol. 2014.
12. Wilkens J / herzinfarkt-alternativen.de. Strophanthin – Eine Neubewertung (Low-dose, Vagus, NO). 2019.
13. Loewi O. Über humorale Übertragbarkeit der Herznervenwirkung. Pflügers Arch. 1921. (Entdeckung des „Vagusstoffs“ / Acetylcholin)
3. Ouabain / Herzglykoside und Neurodegeneration
14. Wang D, Liu J, Zhu Q, et al. Ouabain ameliorates Alzheimer’s disease-associated neuropathology and cognitive impairment in FAD4T mice. Nutrients. 2024;16(20):3558.
15. Petrushanko I, et al. Impact of the diverse cardiotonic steroids on beta-amyloid precursor protein level. Front Pharmacol. 2025; 16:1723629.
16. Nguyen LD, et al. Cardiac glycosides and miR-132 / Tau (im Kontext von Screen-Daten, siehe Nr. 26).
17. Song HL, et al. Ouabain and autophagy / Tau in AD models. 2019 (zitiert in Kinoshita 2022).
18. Erdogan MA, et al. Digoxin in a sporadic AD rat model: memory, inflammation, cholinergic deficit. 2022.
19. Orellana AM, et al. Endogenous cardiotonic steroids, learning, mood. 2016 / 2018.
20. Lopachev AV, et al.; Fedorova TN, et al. CTS-Spiegel bei neurodegenerativen Erkrankungen. 2018 / 2020.
4. miR-132 – Physiologie, Alzheimer, Parkinson, Tau
21. El Fatimy R, et al. MicroRNA-132 provides neuroprotection for tauopathies via multiple signaling pathways. Acta Neuropathol. 2018.
22. Walgrave H, et al. Restoring miR-132 expression rescues adult hippocampal neurogenesis and memory deficits in Alzheimer’s disease. Cell Stem Cell. 2021;28(10):1805–1821.e8.
23. Salta E, De Strooper B. miR-132 loss de-represses ITPKB and aggravates amyloid and TAU pathology in Alzheimer’s brain. EMBO Mol Med. 2016;8(9):1005–1018.
24. Wong HK, et al. De-repression of FOXO3a death axis by microRNA-132 and -212 causes neuronal apoptosis in Alzheimer’s disease. Hum Mol Genet. 2013.
25. Smith PY, et al. MicroRNA-132 loss is associated with tau exon 10 inclusion in progressive supranuclear palsy. Hum Mol Genet. 2011. (PTBP2 / 4R:3R-Tau)
26. Hernandez-Rapp J, et al. microRNA-132/212 deficiency enhances Aβ production and senile plaque deposition in APP transgenic mice. Sci Rep. 2016.
27. Downregulation of miR-132/212 impairs S-nitrosylation balance and induces tau phosphorylation in Alzheimer’s disease. Neurobiol Aging. 2017; 51:156–166.
28. Mu C, Gao M, Xu W, et al. Mechanisms of microRNA-132 in central neurodegenerative diseases: a comprehensive review. Biomed Pharmacother. 2024; 170:116029.
29. Common signatures of differential microRNA expression in Parkinson’s and Alzheimer’s disease brains. Brain Commun. 2022;4(6): fcac274.
30. Vo N, et al. A cAMP-response element binding protein-induced microRNA regulates neuronal morphogenesis. Proc Natl Acad Sci USA. 2005; 102:16426–16431.
31. Nudelman AS, et al. Neuronal activity rapidly induces transcription of the CREB-regulated microRNA-132, in vivo. Hippocampus. 2010. PMC2847008
32. Scott HL, et al. MicroRNA-132 regulates recognition memory and synaptic plasticity in the perirhinal cortex. Eur J Neurosci. 2012; 36:2941–2948.
33. Magill ST, et al. microRNA-132 regulates dendritic growth and arborization of newborn neurons in the adult hippocampus. Proc Natl Acad Sci USA. 2010.
34. Penning A, et al. Systematic assessment of microRNA-132 therapeutic targeting in Alzheimer’s disease. Alzheimers Dement. 2023;19(Suppl 1): e060302.
35. miR-132 and its exosomal form in Alzheimer’s disease: linking epigenetic regulation to neurodegeneration. Mol Neurobiol. 2025.
36. Qian Y, et al. Advances in roles of miR-132 in the nervous system. Front Physiol. 2017.
5. Herzglykoside als Induktoren von miR-132
37. Nguyen LD, et al. Small molecule regulators of microRNAs identified by high-throughput screen coupled with high-throughput sequencing. Nat Commun. 2023; 14:7674.
6. miR-132 und cholinerge Entzündungshemmung
38. Shaked I, Meerson A, Wolf Y, et al. MicroRNA-132 potentiates cholinergic anti-inflammatory signaling by targeting acetylcholinesterase. Immunity. 2009;31(6):965–973.
7. miR-132 im Herz
39. Ucar A, et al. The miRNA-212/132 family regulates both cardiac hypertrophy and cardiomyocyte autophagy. Nat Commun. 2012; 3:1078.
40. miR-132 inhibition improves cardiac remodeling and function in a two-hit mouse model of HFpEF. 2025. PMID 40531487
8. taVNS / VNS – Anatomie, Klinik, Mechanismen
41. Butt MF, Albusoda A, Farmer AD, Aziz Q. The anatomical basis for transcutaneous auricular vagus nerve stimulation. J Anat. 2020;236(4):588–611.
42. Badran BW, et al. Tragus or cymba conchae? Investigating the anatomical foundation of taVNS.
43. Horinouchi T, et al. Transcutaneous auricular vagus nerve stimulation enhances short-latency afferent inhibition via central cholinergic system activation. Sci Rep. 2024; 14:11224.
44. Sun J, et al. Transcutaneous auricular vagus nerve stimulation ameliorates adolescent depressive- and anxiety-like behaviors via hippocampus glycolysis and inflammation response. CNS Neurosci Ther. 2024.
45. Clinical application of transcutaneous auricular vagus nerve stimulation: a scoping review. Disabil Rehabil. 2024.
46. taVNS reduces cytokine production in sepsis: sham-controlled pilot. Brain Stimul. 2023;16(2):507–514.
47. Effects and mechanisms of taVNS on post-stroke cognitive impairment in animal studies: systematic review and meta-analysis. Front Neurosci. 2026; 20:1935509.
9. VNS → BDNF, CREB, Epigenetik (Brücke zu miR-132)
48. Follesa P, et al. Vagus nerve stimulation increases norepinephrine concentration and the gene expression of BDNF and bFGF in the rat brain. Brain Res. 2007; 1179:28–34.
49. Rosso P, et al. Vagus nerve stimulation and neurotrophins: a biological psychiatric perspective. Neurosci Biobehav Rev. 2020; 113:338–353.
50. Vagus nerve stimulation ameliorates learning-memory deficits via the ERK/CREB/BDNF signaling pathway in epileptic rats. 2025.
51. Sanders TH, et al. Cognition-enhancing vagus nerve stimulation alters the epigenetic landscape. J Neurosci. 2019;39(18):2407–2418.
52. DNA methylation: a potential mediator of the memory regulatory effects of taVNS. Cells. 2025;14(17):1327.
53. Xiong et al. Vagus nerve stimulation inhibits DNA and RNA methylation in a rat model of pilocarpine-induced temporal lobe epilepsy. CNS Neurosci Ther. 2025;31(6): e70484.
54. Olsen LK, et al. / Reviews: VNS, hippocampus, LTP, BDNF, immediate early genes. PMC10342206 (2023).
55. O’Leary OF, et al. Vagotomy decreases constitutive hippocampal BDNF and adult neurogenesis. (peripherer Vagus als Regulator zentraler BDNF-Spiegel)

Dr. Hans-Ulrich Jabs, MD, PhD, MACP-ASIM
Independent Research • Internal Medicine • Geriatrics • Dermatology • Biochemistry • Longevity-Coherence Researcher • Medical Advisor.
©2026, Dr. HU Jabs, SDG.
